Les épidermolyses bulleuses
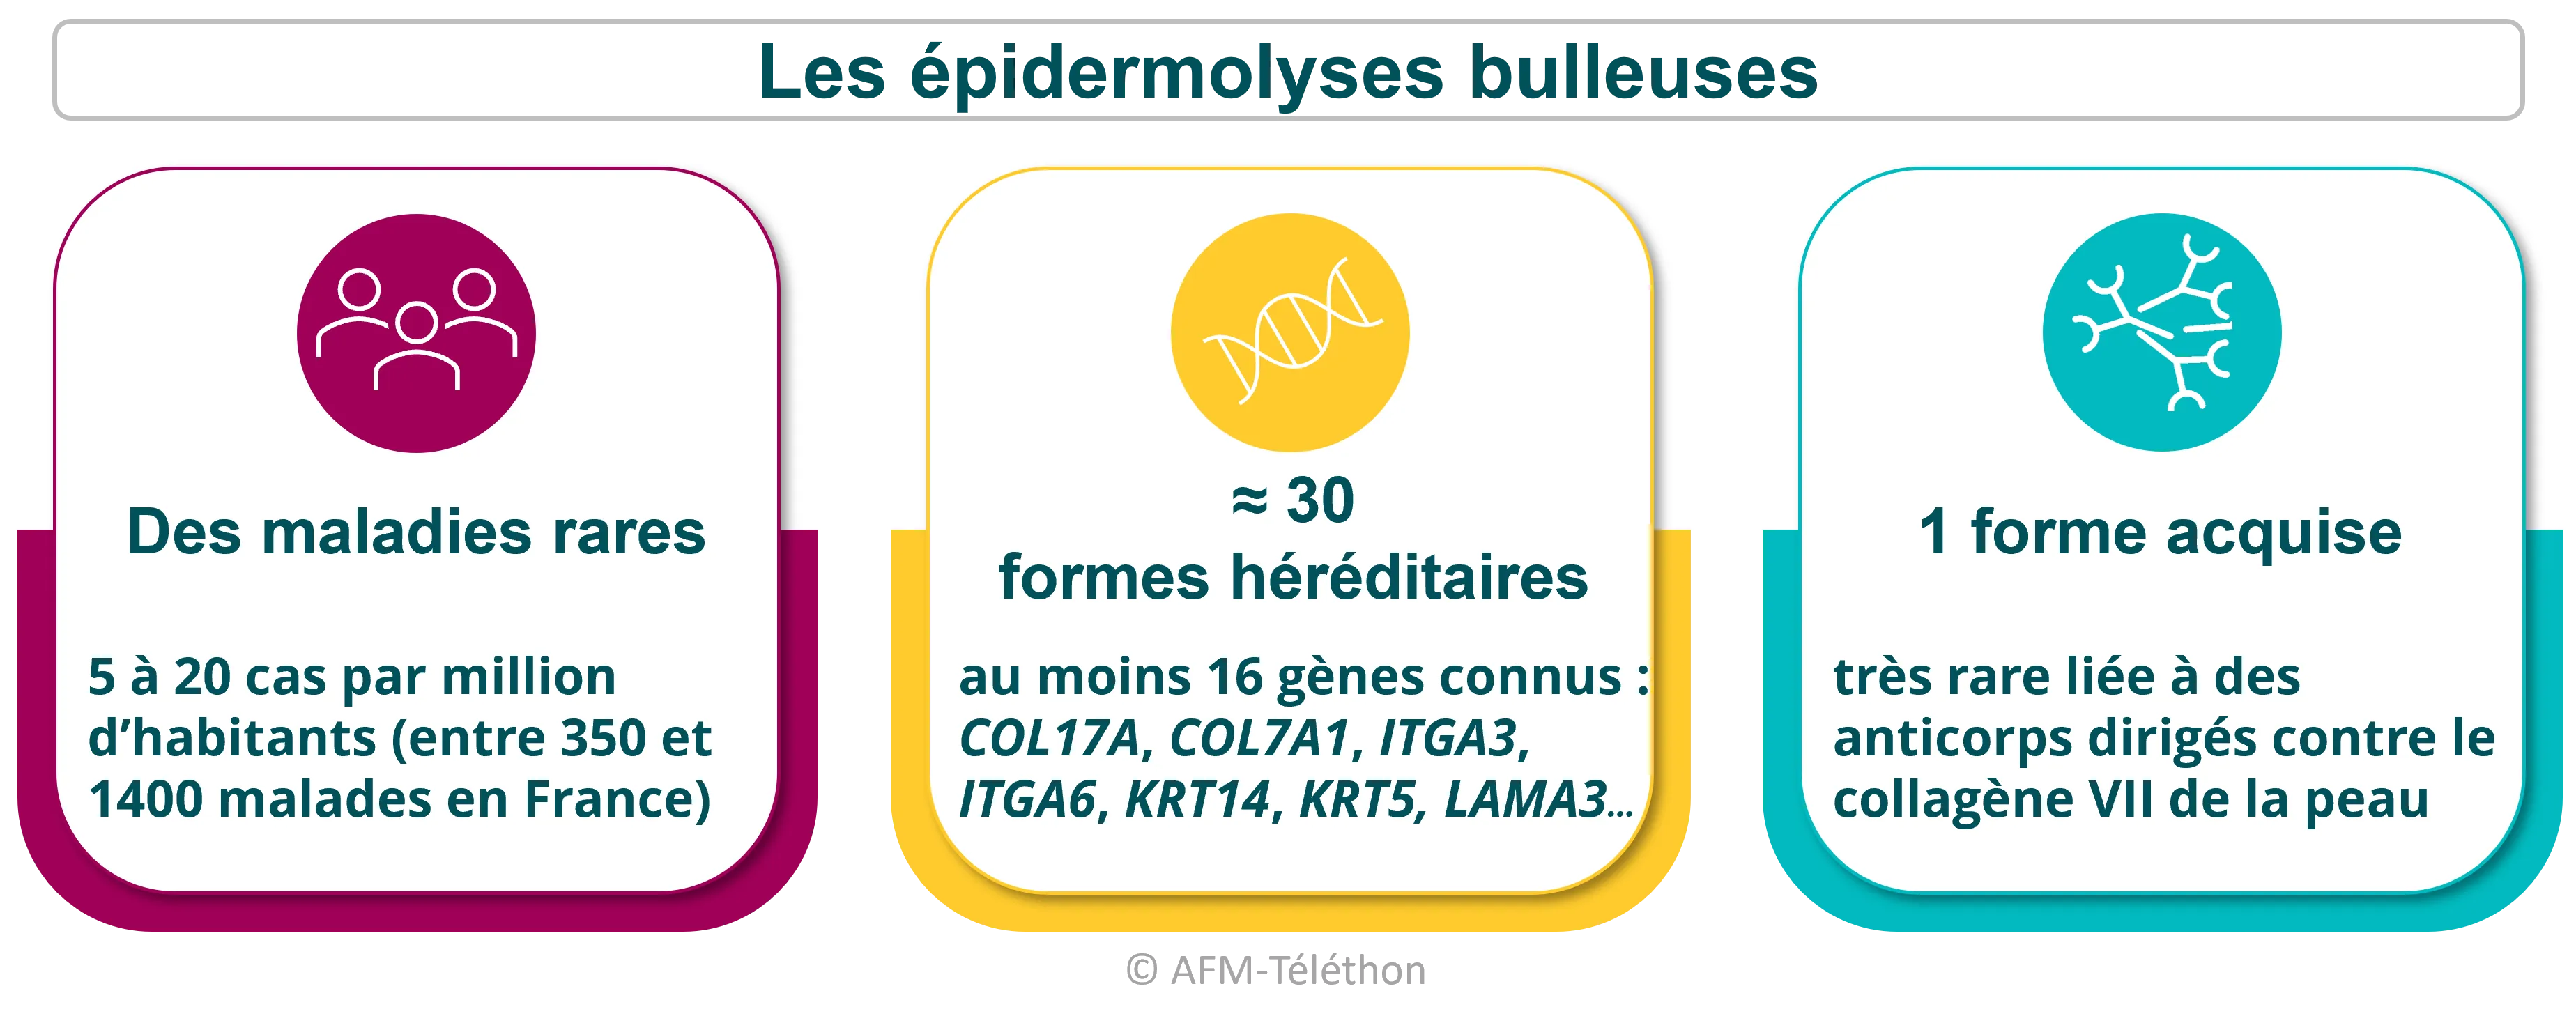
Les épidermolyses bulleuses sont des maladies génétiques rares dans lesquelles la peau et les muqueuses sont fragilisées. Une pression, même légère, un frottement, de la chaleur… entrainent la formation de cloques (ou « bulles ») souvent très douloureuses et nécessitant des soins constants. Un premier traitement de thérapie génique local, disponible en accès précoce en France dès septembre 2024, a obtenu en avril 2025 une autorisation de mise sur le marché européenne pour une forme d’épidermolyse bulleuse liée au gène COL7A1.
Que sont les épidermolyses bulleuses ?
Il s’agit d’un ensemble de maladies, majoritairement d’origine génétique, caractérisées par une fragilité excessive de la peau qui résiste moins bien aux différentes sollicitations quotidiennes, agressions ou chocs. Après un frottement plus ou moins appuyé ou encore l’exposition à une source de chaleur même légère, ses couches peuvent se décoller, formant des ampoules donnant l’impression que la peau est couverte de « bulles ». Ces cloques, issues du décollement de la peau, cicatrisent difficilement et risquent de s’infecter et d’évoluer en plaies très douloureuses. Les manifestations apparaissent le plus souvent dès la naissance ou très tôt dans l’enfance, ou peuvent être diagnostiquées plus tard lorsque la maladie est moins sévère. La sévérité est d’ailleurs très variable d’une personne à l’autre, avec des formes modérées localisées ou au contraire plus sévères et étendues.
L'histoire de Paul, ambassadeur du Téléthon 2024, atteint d'épidermolyse bulleuse
Comprendre l’atteinte de la peau
La fragilité de la peau est due dans la plupart des cas à des anomalies qui touchent des gènes dont les protéines sont impliquées dans l’adhésion de l’épiderme sur le derme. Selon le gène en cause, le décollement de ces couches cutanées est plus ou moins profond et aboutit à des formes différentes de la maladie, plus ou moins sévères. Certaines de ces protéines en cause agissent aussi dans d’autres organes, c’est pourquoi d’autres manifestations de la maladie (musculaires ou digestives…) apparaissent.
La peau est constituée de trois couches de tissus superposées et liées les unes aux autres - l’épiderme, le derme et l’hypoderme-. C’est l’organe le plus étendu du corps humain, elle joue un rôle important pour notre santé et notre bien-être : elle forme une barrière contre les blessures et les infections, aide à maintenir une température corporelle stable et, grâce à de nombreux récepteurs sensoriels, réagit à la température, au toucher…

En fonction de la « profondeur » du décollement de la peau, on distingue quatre formes d’épidermolyse bulleuse :
- l’épidermolyse bulleuse simple, lorsque la peau se décolle dans le bas de l’épiderme,
- l’épidermolyse bulleuse jonctionnelle, lorsque la peau se décolle entre l’épiderme et le derme,
- l’épidermolyse bulleuse dystrophique, lorsque la peau se décolle dans la partie haute du derme,
- l’épidermolyse bulleuse de Kindler, plus rare, dans laquelle le décollement peut se produire à plusieurs niveaux de la peau.
En règle générale, plus l’atteinte est profonde et plus les plaies risquent d’être étendues et nombreuses sur l’ensemble du corps, tandis que dans les formes plus modérées, elles se limitent en général aux mains et aux pieds, où les contacts et frottements sont plus fréquents. Toutefois, la profondeur du décollement ne suffit pas, à elle seule, à prévoir la gravité. Celle-ci dépend aussi du type précis de maladie et de l’anomalie génétique en cause.
Aujourd’hui, le diagnostic repose avant tout sur une analyse génétique, réalisée à partir d’une simple prise de sang ou d’un frottis à l’intérieur de la joue, qui permet d’identifier précisément le gène en cause. La biopsie de peau, longtemps la première étape, n’est plus systématique.
Un premier traitement de thérapie génique dès la naissance
Dans l’épidermolyse bulleuse dystrophique liée au gène COL7A1, un nouveau médicament de thérapie génique, le Vyjuvek (beremagene geperpavec ou B-VEC) cible directement la cause de la maladie. À la suite d’essais cliniques du B-VEC qui ont montré qu’il favorise une cicatrisation complète et durable des plaies et une diminution de la douleur, cette thérapie génique est devenue disponible en France dès 2024 pour les enfants de plus de 6 mois, puis dès la naissance en octobre 2025, pour le traitement des plaies des malades atteints d’épidermolyse bulleuse dystrophique présentant une ou plusieurs mutations du gène COL7A1, dans le cadre d’une autorisation d’accès précoce. Il est aussi autorisé en Europe depuis 2025.
En pratique
Ce traitement se présente sous forme d’un gel que l’on applique localement sur la peau, sur une plaie ouverte. Il contient une version non mutée du gène COL7A1 et un vecteur viral rendu inoffensif (de type herpès simplex 1) qui le transporte aux cellules endommagées. Il permet aux cellules de la peau de produire à nouveau la protéine déficiente (collagène 7) et de rétablir l’ancrage entre le derme et l’épiderme au niveau de la zone traitée. Le traitement est prescrit et réalisé à l’hôpital ou à la maison, dans le cadre d’une hospitalisation à domicile une fois par semaine. Au début du traitement, celui-ci est appliqué par un professionnel de santé. Par la suite, il peut être appliqué à domicile par un infirmier ou, avec l’accord du médecin, par le malade ou un proche, après avoir appris comment l’utiliser.
Un guide pour les patients est téléchargeable sur le site de l’ANSM.
Des soins nécessaires au quotidien
La peau doit être surveillée de près chaque jour (ou tous les deux ou trois jours si la maladie est plus modérée). La personne atteinte ou les parents de l’enfant atteint doivent l’inspecter et protéger chaque jour leur peau. Ce suivi quotidien est souvent réalisé conjointement avec des infirmiers libéraux, notamment pour certains gestes médicaux (percer, désinfecter et panser les ampoules). L’objectif est d’éviter que les plaies ne s’étendent, s’infectent ou se compliquent par d’autres lésions. Les plaies sont protégées avec des pansements adaptés pour favoriser une cicatrisation correcte. Des traitements contre la douleur font partie intégrante des soins cutanés.
La prise en charge en kinésithérapie, très importante, aide à maintenir une aisance dans les mouvements, notamment des bras et des mains. Le kiné peut enseigner des auto-exercices, qui sont très utiles pour préserver la fluidité des mouvements.
Un réseau médical expert et des documents de référence
En plus des soignants de proximité (infirmier, kinésithérapeute, pédiatre, médecin généraliste…), le diagnostic et la prise en charge des épidermolyses bulleuses se font auprès de médecins spécialistes formés à ces maladies, en particulier des dermatologues. La filière de santé FIMARAD regroupe des experts des maladies rares de la peau. Elle coordonne cinq centres de référence et plus de 60 centres de compétences en France, situés dans des centres hospitaliers et travaillant avec des associations de malades, des laboratoires de diagnostic et de recherches, des établissements de soins et des professionnels de santé de ville.
La filière FIMARAD a produit deux protocoles nationaux de diagnostic et de soins (PNDS) dans les épidermolyses bulleuses :
- Épidermolyses bulleuses héréditaires
- Épidermolyse bulleuse acquise
Un suivi médical pluridisciplinaire dans un de ces centres experts est nécessaire dès le diagnostic pour suivre, voire anticiper l’évolution de la maladie et proposer une prise en charge adaptée. D’autres organes que la peau peuvent être touchés (système digestif, appareil respiratoire, muscles…) et la maladie affecte l’état de santé général (poids, souplesse des articulations, force musculaire, douleur…). Ces structures permettent donc de consulter plusieurs spécialistes, dont des dermatologues, des spécialistes de la douleur, des kinésithérapeutes, des ergothérapeutes, des ophtalmologistes… qui connaissent bien les spécificités de ces maladies.
L’association Debra publie des vidéos et des fiches pratiques pour que les malades de tous âges, leur entourage et leurs soignants soient bien informés sur cette maladie.
- Debra France
La recherche dans les épidermolyses bulleuses héréditaires
Plusieurs pistes thérapeutiques sont actuellement à l’étude dans les épidermolyses bulleuses, dont plusieurs projets financés par l’AFM-Téléthon. La plupart en sont encore au stade préclinique (étape de développement qui permet de vérifier la validité d’une piste thérapeutique), mais certaines sont en cours d’évaluation chez l’Homme :
- thérapie génique et cellulaire : apport aux patients d’une copie fonctionnelle du gène en cause dans la maladie, ou de cellules dotées de cette version fonctionnelle.
Aux États-Unis, une seconde thérapie génique, le Zevaskyn, a été autorisée en avril 2025 pour les malades atteints d’épidermolyse bulleuse dystrophique récessive liée à COL7A1. Elle consiste à greffer sur les plaies des cellules de peau du patient, préalablement corrigées génétiquement en laboratoire.
En France, un essai clinique de thérapie génique évalue des greffes de peau fabriquées à partir de cellules de patients atteints d’épidermolyse bulleuse dystrophique récessive, corrigées génétiquement en laboratoire.
Plusieurs médicaments utilisés dans d’autres maladies sont à l’essai, dont :
- Le losartan, prescrit contre l’hypertension, a montré des premiers résultats encourageants chez des enfants atteints d’épidermolyse bulleuse dystrophique récessive, à confirmer dans de plus grandes études.
- L’aprémilast, un anti-inflammatoire, est également évalué en France dans les formes simples généralisées sévères chez des patients âgés de 6 ans et plus (enfant, adultes tous
En pré-clinique, plusieurs pistes
- édition génomique : application de la technologie CRISPR/Cas9 pour corriger l’anomalie génétique en cause directement dans les cellules du patient ;
- saut d’exon : modification de l’épissage génétique dans les cellules touchées pour former des protéines partiellement fonctionnelles ;
- transplantation de tissus : utilisation de cellules souches pluripotentes induites pour la création de greffons composés de cellules génétiquement modifiées pouvant être implantés aux patients ;
- thérapie protéique : injections locales ou intraveineuses de protéines recombinantes pour promouvoir la cicatrisation ;
- extinction de gène : dans les formes dominantes, inactivation de la copie anormale du gène à l’aide de petits ARN interférents.